Nye funn om genetikken bak lang levetid
I flere tiår skjulte statistisk støy de genetiske årsakene til menneskelig aldring. Nå har en matematisk korreksjon avdekket at vår iboende levetid i høy grad er arvelig – og styrt av reversibel biologisk programvare.
Informasjonen i denne artikkelen er kun til opplysningsformål og er ikke ment som medisinsk rådgivning. Rådfør deg alltid med kvalifisert helsepersonell ved medisinske spørsmål.
Sammendrag
Denne artikkelen belyser hvordan matematikk, epigenetikk og kunstig intelligens endrer vår forståelse av menneskets levetid. Leserne vil få vite at biologisk aldring ikke er en uunngåelig forverring, men en prosess som i stor grad er arvelig, men likevel kan påvirkes. Viktige poeng: - **Ekte arvelighet:** Ved å filtrere bort ulykkesdødsfall fant forskerne at vår «indre» levetid er 55 % arvelig – dobbelt så mye som tidligere anslag. - **Reversibel «programvare»:** Aldring skyldes i stor grad reversible epigenetiske feil, snarere enn permanent DNA-skade. - **AI-prognoser:** Avanserte AI-modeller kan nå forutsi cellulære aldringsforløp og måle «hjernealdersforskjellen». - **Aktivt tiltak mot aldring:** Både cellulær omprogrammering og sunne livsstilsvalg kan aktivt bremse eller reversere biologisk aldring.
To eneggede tvillinger blir født tidlig på 1900-tallet. De har samme genetiske kode. I en alder av 25 år blir den ene påkjørt av en løpsk vogn og dør; den andre lever til han blir 85. I dette ekstreme tilfellet overskygget den ytre hendelsen fullstendig enhver genetisk innflytelse på deres levetid, noe som fikk det til å se ut som om deres felles genetikk ikke hadde noen innflytelse på hvor lenge de levde.
Historiske studier av menneskelig levetid ble ofte komplisert av ytre dødsårsaker – dødsfall som skyldes faktorer som ulykker, drap, smittsomme sykdommer og miljøfarer – noe som bidro til en statistisk illusjon som kastet tvil om genetikkens rolle i aldring ifølge en studie fra 2026. Basert på omfattende registre over tvillinger og vidstrakte slektstavler antydet historiske estimater
at genetikk spilte en begrenset rolle i menneskets levetid, der tvillingstudier vanligvis fant en arvelighet på 20 til 25 prosent, og store slektstavlestudier rapporterte om enda lavere tall, noen ganger så lave som 6 prosent. Disse lave estimatene bidro til skepsis om muligheten for å identifisere genetiske determinanter for lang levetid.Nylige funn gir imidlertid grunn til en revurdering av tidligere estimater. Ved matematisk å filtrere bort «ekstrinsiske» dødsfall
– de som skyldes ulykker, infeksjoner og andre ytre krefter – har forskere avslørt at arveligheten av vår «intrinsiske» levetid faktisk ligger på rundt 55 prosent. Denne matematiske korreksjonen gjør mer enn å revidere et tall; den omdefinerer genetikken bak lang levetid som et mer lovende felt, og setter menneskets levetid på linje med arveligheten av andre komplekse egenskaper.Samtidig, mens den indre arveligheten av menneskets levetid er anslått til rundt 50 %, utforsker biologer og datavitenskapsfolk bevis, særlig fra pattedyrmodeller, på at aldring i betydelig grad kan være preget av reversible «programvarefeil» i epigenomet, snarere enn utelukkende av irreversible «maskinvare»-skader på DNA. Disse funnene, som styrkes av kunstig intelligens-modeller som er i stand til å modellere utviklingsforløp for cellenes tilstand gjennom hele menneskets levetid, tyder på at aspekter ved aldring, slik som hjernens aldring, kan være beregningsmessig forutsigbare og potensielt modifiserbare
slik studier av aldersforskjellen i hjernen har vist
, snarere enn utelukkende en deterministisk marsj mot døden.
Den statistiske illusjonenFor å forstå hvordan genetikken knyttet til lang levetid kom på villspor, må man se på hvordan arveligheten beregnes. Arvelighet er ikke en fast egenskap ved et trekk; det er et mål på hvor mye av variasjonen i et trekk innenfor en bestemt populasjon som kan tilskrives genetiske forskjeller. Hvis en populasjon utsettes for høye forekomster av tilfeldig, miljødrevet dødelighet, drukner det genetiske signalet i støyen.
Ved hjelp av matematisk analyse og avanserte simuleringer har forskere nylig undersøkt historiske datasett på nytt, blant annet danske, svenske og SATSA-tvillingkohorter, sammen med data om amerikanske hundreåringer som er søsken. De fant at historiske kohorter med høy ytre dødelighet i stor grad komprimerte de observerte tvillingkorrelasjonene. Når en betydelig del av en populasjon dør av smittsomme sykdommer eller ulykker før deres biologiske klokker har gått ut, gir dataene et feilaktig inntrykk av at genetikk ikke spiller noen rolle.
Forskerne viste at når man korrigerer for ytre dødelighet, stiger arveligheten av den indre levetiden til rundt 55 prosent. De identifiserte også en ikke-intuitiv, ikke-lineær effekt knyttet til minimumsaldergrensene som ble brukt i disse studiene. I historiske populasjoner med høy ytre dødelighet bidrar det å sette en høy aldersgrense (f.eks. å bare studere personer som levde lenger enn 60 år) til å filtrere bort støyen fra tidlige dødsfall ved ulykker, og dermed avsløre det genetiske signalet. I moderne populasjoner med lav ytre dødelighet vil imidlertid en for høy aldersgrense kunstig avkorte den naturlige variansen i levetiden, noe som paradoksalt nok senker estimatene for arveligheten.Ved å foreslå en standardisert definisjon av «arvelighet i den indre levetiden» har forskerne gitt et nytt perspektiv på aldringsbiologien. Hvis den indre levetiden er rundt 55 prosent arvelig, tyder det på en mer betydelig genetisk innflytelse på lang levetid enn tidligere antatt. I stedet understreker det de sterke biologiske og genetiske determinantene for den indre levetiden, noe som gjør studiet av langlevelsesgener til et mer lovende felt for å avdekke aldringsmekanismer, «
»,
som forskerne foreslår
.Maskinvare vs. programvare
Denne matematiske avsløringen reiser naturlig nok et biologisk spørsmål: Hvis den iboende aldringen i høy grad er arvelig, hva er det da egentlig som arves?
En parallell forskningsretning utfordrer det tradisjonelle paradigmet om at aldring hos pattedyr først og fremst drives av akkumulering av genetiske mutasjoner – irreversibel «hardware»-skade på selve DNA-et. I stedet finner forskerne sterke bevis for informasjonsteorien om aldring, som foreslår at aldring, i det minste delvis, drives av det progressive tapet av epigenetisk informasjon – et «programvare»-problem – selv om det fulle omfanget av dens rolle sammenlignet med «hardware»-skader fortsatt undersøkes.
Epigenomet er det komplekse systemet av kjemiske merker og proteiner som forteller en celle hvilke gener den skal slå på og av, og som bestemmer om den skal fungere som en hudcelle, en nevron eller en muskelcelle. Når cellene kontinuerlig reparerer brudd i dobbeltstrenget DNA forårsaket av normale metabolske prosesser, blir kromatinmodifiserende proteiner midlertidig trukket bort fra sine vanlige plasseringer for å bidra til reparasjonen. Over tid forringer denne gjentatte omplasseringen det cellulære Waddington-landskapet – de metaforiske åsene og dalene som holder cellens identitet stabil. Cellen glemmer hva den skal være.For å bevise dette utviklet forskerne «ICE»-musemodellen (inducible changes to the epigenome). Ved hjelp av et svært spesifikt endonuklease kalt I-PpoI induserte de ikke-mutagene DNA-brudd hos musene. Dette tvang cellene til å gjennomføre nøyaktig DNA-reparasjon uten å endre den underliggende genetiske koden. Resultatet var en rask akselerasjon av den epigenetiske klokken. Musene viste klassiske tegn på aldring i flere vev, inkludert kognitiv svekkelse, muskelsvakhet, skrøpelighet og histologisk nedbrytning i nyrene og huden, alt uten at det oppsto nye DNA-mutasjoner.
Det avgjørende er at fordi denne nedbrytningen er et «programvareproblem», kan den «startes på nytt».
Studien viste at disse aldersrelaterte endringene kunne reverseres ved hjelp av OSK-mediert epigenetisk omprogrammering. Ved å uttrykke et spesifikt sett av transkripsjonsfaktorer, tilbakestilte forskerne epigenomet og gjenopprettet dermed cellenes identitet og funksjon. Det ser ut til at aldring hos pattedyr kan drives både fremover og bakover.Den cellulære tidsmaskinenHvis aldring hos pattedyr kan forstås som en omprogrammerbar programvareprosess, drevet av epigenetiske endringer slik nyere forskning antyder
, er en sentral utfordring å spore og forutsi denne programvareforringelsen gjennom hele et menneskes livsløp. Mange tidligere modeller innen nettverksbiologi har hatt problemer med å forstå hvordan cellulære responser utspiller seg over tid, særlig gjennom de lange forløpene som er relevante for menneskelig aldring, fordi de ifølge en studie vanligvis kun tok hensyn til én celletilstand om gangen
.For å fylle dette gapet vender beregningsbiologer seg mot dyp læring.
Forskere har nylig utviklet MaxToki, en grunnleggende tidsbasert AI-modell som er trent på nesten 1 billion gen-tokens. I motsetning til tidligere modeller innen nettverksbiologi som analyserer enkeltstående, statiske øyeblikksbilder av celler, er MaxToki designet for å forutsi langsiktige cellulære forløp.Modellen ble trent på et enormt populasjonsbasert korpus
på omtrent 22 millioner celler som spenner over hele menneskelivet, fra fødsel til over 90 år. Arkitekturen er basert på en sofistikert to-trinns treningsprosess. Først lærer den å generere transkriptomer for enkeltceller ved hjelp av en rang-verdi-koding som prioriterer svært dynamiske gener. Deretter utvides kontekstvinduet ved hjelp av RoPE-skalering (Rotary Position Embedding), noe som gjør det mulig å behandle flere celler over en tidslinje.
Ved hjelp av kontinuerlig numerisk tokenisering har MaxToki lykkes med å forutsi tidsforløpet mellom celletilstander. Den kan generere nøyaktige fremtidige, tidligere eller mellomliggende celleprofiler, selv for aldersgrupper og celletyper den aldri har sett før.
Under grundig validering genererte modellen biologisk korrekte tilstander med enkeltcelleoppløsning som lurte eksterne klassifikatorer, og den klarte å fange opp de komplekse, ikke-monotone genendringene som oppstår under cellulær omprogrammering. MaxToki fungerer i praksis som en cellulær tidsmaskin, noe som muliggjør storskala in silico-screening for å oppdage tiltak som kan bremse eller reversere aldersrelaterte sykdommer.
Å fylle gapetMens AI-modeller som MaxToki kartlegger de mikroskopiske banene til enkeltceller, sporer andre dyp læringssystemer de makroskopiske konsekvensene av aldring i menneskelige organer.En nylig studie undersøkte den kliniske nytten
av «hjernealdersgapet» (BAG) – forskjellen mellom en persons biologiske hjernealder og kronologiske alder. For å måle dette tok forskerne i bruk en ny 3D Vision Transformer (3D-ViT)-dyplæringsmodell som var trent på MR-skanninger fra over 40 000 deltakere i tre store kohorter, inkludert UK Biobank. Modellen oppnådde estimater av hjernealder med en gjennomsnittlig feilmargin på 2,68 år i UK Biobank og 2,99–3,20 år i ADNI/PPMI-kohortene.Funnene viser at hjernealdersgapet (BAG) er en kraftig, dynamisk biomarkør for nevropsykiatrisk helse og dødelighet. Forskerne fant at hver økning på ett år i BAG
er forbundet med en 16,5 prosent høyere risiko for Alzheimers sykdom og en 12 prosent økning i dødelighet av alle årsaker. Personer i den høyeste risikokvartilen står overfor dramatisk økt risiko, inkludert en 2,8 ganger høyere risiko for Alzheimers og en 6,4 ganger høyere risiko for multippel sklerose, sammen med merkbare nedganger i kognitiv prosesseringshastighet og reaksjonstid.Likevel, i likhet med den epigenetiske «programvaren» hos ICE-musene, er ikke gapet i hjernealder en fastlagt skjebne. Studien viste at forløpet av hjernens aldring i høy grad kan påvirkes. Tiltak for en sunn livsstil – spesielt røykeslutt, moderat alkoholforbruk og regelmessig fysisk aktivitet – viste seg å bremse utviklingen av BAG betydelig, selv hos personer med avansert nevrodegenerasjon.Fremskritt innen fagområder som matematikk, epigenetikk og kunstig intelligens bidrar samlet sett til å utdype vår forståelse av biologisk aldring. Ved å filtrere bort støy fra ytre dødelighetsfaktorer har forskere forbedret estimatene for det genetiske bidraget til den indre levetiden, noe som tyder på at den er om lag 55 % arvelig når forstyrrende faktorer er tatt hensyn til. Mens denne betydelige arvelige komponenten blir avklart, utforsker feltet også hvordan biologisk aldring kan involvere dynamiske, omprogrammerbare systemer, særlig gjennom epigenetiske mekanismer som demonstrert i musemodeller. OSK-mediert cellulær foryngelse har vist seg lovende i musemodeller ved å reversere aldersrelaterte endringer, mens studier indikerer at spesifikke livsstilsendringer, som røykeslutt, moderat alkoholforbruk og fysisk aktivitet, kan bremse utviklingen av hjernens aldring hos mennesker betydelig
Også i Aldring
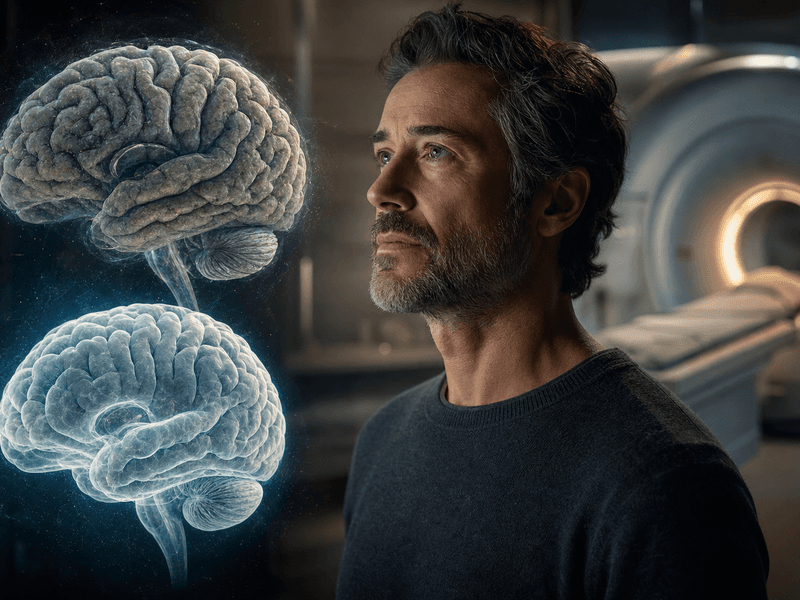
Biomarkøren for hjernealder som kan se risiko, og kanskje endre den
En hjerne som ser eldre ut enn sin eier, er ikke bare en kuriositet lenger. I store MR-datasett forutsier dette gapet sykdoms- og dødelighetsrisiko, men det ser også ut til å endre seg med atferden, noe som gir den provoserende muligheten for at en biomarkør for tilbakegang kan bli en veiledning for forebygging.