Alfa-synuklein for retten
Under Verdenskongressen om Parkinsons sykdom i Phoenix iscenesatte to ledende nevroforskere en «rettssalsduell» om ett av medisinens mest avgjørende spørsmål: hva driver egentlig Parkinsons sykdom?
Informasjonen i denne artikkelen er kun til opplysningsformål og er ikke ment som medisinsk rådgivning. Rådfør deg alltid med kvalifisert helsepersonell ved medisinske spørsmål.
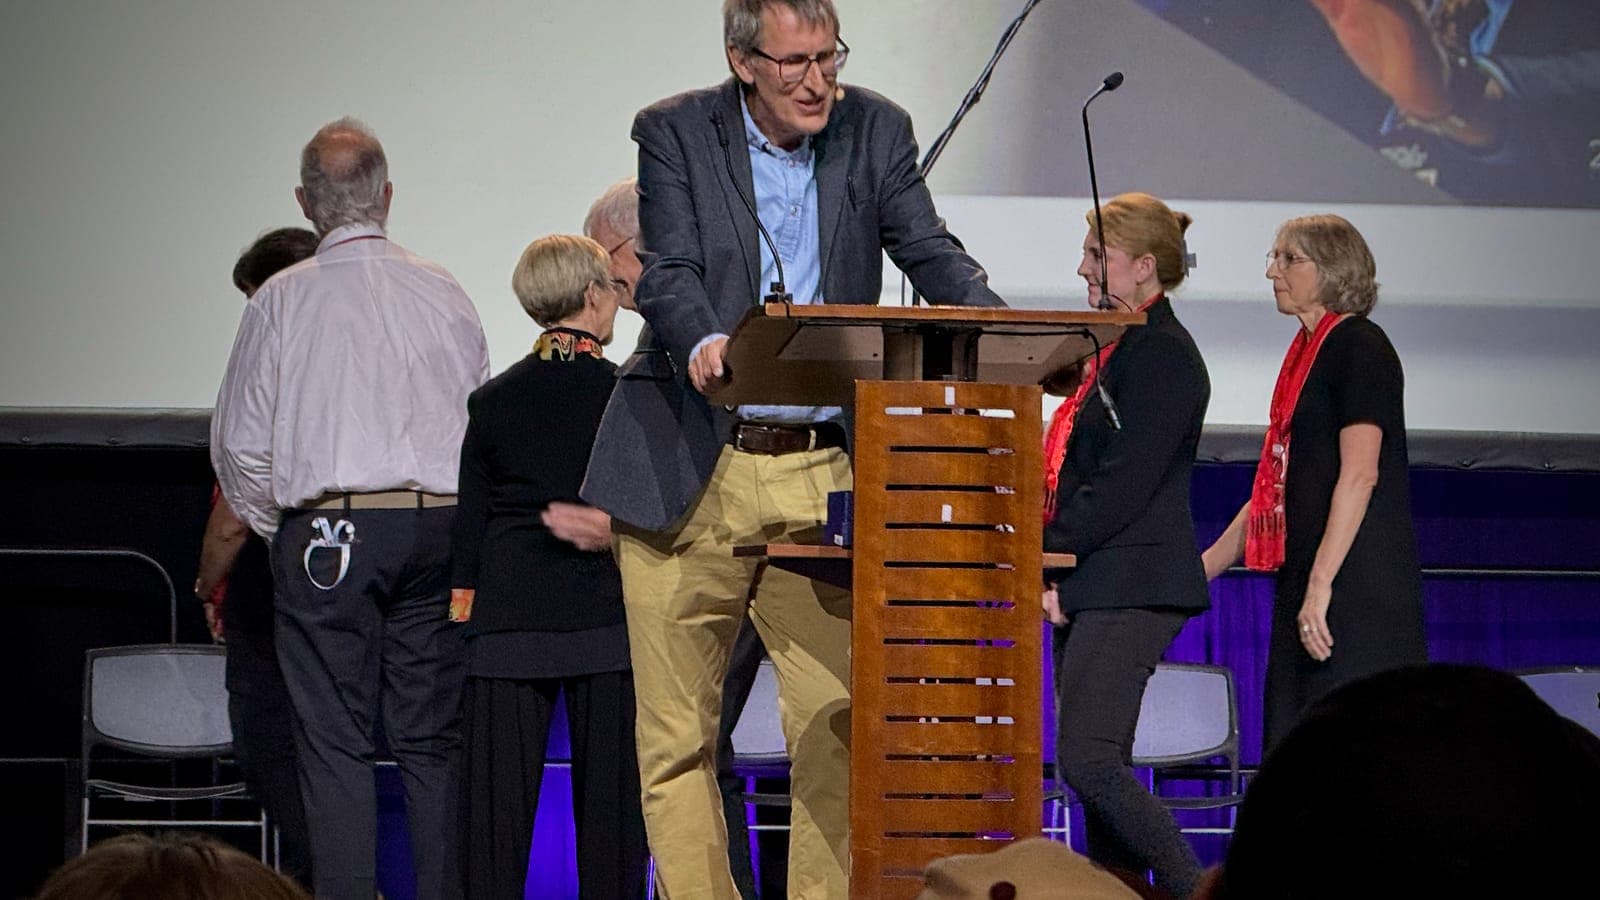
PHOENIX. Rettssalmetaforene kom nesten umiddelbart.
Leonidas Stefanis, en gresk nevrolog som har brukt store deler av sin vitenskapelige karriere på å studere alfa-synuklein, reiste seg først. Han henvendte seg til publikum som om de var en jury, og lovet å legge frem «en rekke ugjendrivelige bevis» for at ett lite protein befinner seg i sentrum av Parkinsons sykdom. Alfa-synuklein, erklærte han, hadde «motivet, muligheten og evnen til å utøve og spre sykdommen».
Roger Barker, nevrologen fra Cambridge som argumenterte for motparten, ventet tålmodig før han leverte sin åpningsreplikk. Motstanderen hans, bemerket Barker tørt, hadde lovet brennevin til debatten kvelden før.
«De er ikke her,» sa han. «Så kan dere stole på ham?»
Publikum i salen lo. Men temaet som ble diskutert under Verdenskongressen om Parkinsons sykdom 2026, var alt annet enn lettbeint. Parkinsons sykdom er nå den raskest voksende nevrologiske lidelsen i verden, og antall tilfeller har mer enn doblet seg globalt i løpet av den siste generasjonen. Ingen behandling har hittil klart å bremse eller stanse selve sykdommen på en pålitelig måte. For millioner av pasienter og familier kunne innsatsen knapt vært høyere.
Debatten i Phoenix handlet nominelt om molekylærbiologi. I virkeligheten avdekket den noe større og mer ubehagelig: et fagfelt som i økende grad er klar over at det kanskje ikke fullt ut forstår den sykdommen det har brukt tiår på å forsøke å avkode.
Selve eksistensen av sesjonen var avslørende. Årets kongress introduserte et nytt format kalt «Controversy», eksplisitt utformet for å iscenesette uløste vitenskapelige tvister offentlig. Slik åpenhet er uvanlig innen biomedisinsk forskning, der konsensus ofte fremstilles utad selv når dyp uenighet består internt. Her fikk imidlertid uenighet hovedscenen, ikke bare over detaljer, men over selve den organiserende teorien om Parkinsons sykdom.
Rettssalsrammen var ikke bare retorisk. De flere hundre menneskene som var stuet sammen i salen, en blanding av nevrologer, nevroforskere, klinikere, industriforskere og mennesker som selv lever med Parkinsons sykdom, ble tildelt rollen som jury. Gjennom hele sesjonen ble publikum gjentatte ganger bedt om å vurdere bevisene som ble lagt frem av begge sider. Ved debattens slutt ble det gjennomført en avstemning både digitalt og ved håndsopprekning. Resultatet var nesten dødt løp, og gjenspeilte hvor delt fagfeltet fortsatt er. Men Barkers side, som argumenterte for at alfa-synuklein ikke er den sentrale brikken i Parkinson-puslespillet, så ut til å karre til seg en knapp seier.
Selve utfallet var talende. Publikum i salen besto ikke av tilfeldige tilskuere. Dette var mennesker dypt fordypet i Parkinsons sykdom, mange av dem hadde viet år, eller hele karrierer, til å forstå den.
En mistenkt trer frem
Alfa-synuklein var ikke alltid berømt. I mange år var det bare ett av tusenvis av proteiner som finnes i nevroner. Det endret seg på slutten av 1990-tallet da forskere oppdaget at Lewy-legemer, de unormale klumpene som lenge har vært regnet som det patologiske kjennetegnet ved Parkinsons sykdom, i stor grad besto av feilfoldet alfa-synuklein.
Så kom de genetiske oppdagelsene. Man fant at sjeldne familier med arvelig Parkinsons sykdom hadde mutasjoner i SNCA-genet, som koder for alfa-synuklein. Enda mer slående var at noen familier hadde ekstra kopier av selve genet. De med duplikasjoner utviklet Parkinsons. De med triplikasjoner utviklet ofte tidligere og mer aggressiv sykdom.
For forskere som Stefanis ble dette et grunnleggende bevis. En moderat økning i alfa-synuklein-nivåer syntes å kunne fremkalle Parkinsons sykdom direkte.
«Det finnes ingen annen genetisk årsak til PD som gjør det,» argumenterte Stefanis. «Bare en relativt liten økning på dose-avhengig vis, og du utvikler Parkinsons.»
Over tid utviklet alfa-synuklein seg fra patologisk markør til overordnet hypotese. Proteinet dukket opp overalt der forskerne så: ved familiær Parkinsons, ved sporadisk Parkinsons, ved demens med Lewy-legemer og i økende grad i biomarkørstudier som forsøker å oppdage sykdom før symptomene bryter ut.
Hypotesen ble stadig mer ambisiøs. Kanskje alfa-synuklein ikke bare fulgte sykdommen. Kanskje det spredte seg gjennom nervesystemet på en prion-lignende måte, og sådde ytterligere feilfolding etter hvert som det beveget seg fra nevron til nevron.
Implikasjonene var enorme. Hvis Parkinsons sykdom kunne reduseres, i det minste delvis, til en proteinpatologi som forplanter seg, kunne sykdommen endelig bli håndterbar: målbar gjennom biomarkører, angripelig via antistoffer og mulig å avbryte gjennom molekylære behandlinger.
Legemiddelselskapene investerte tungt. Det samme gjorde myndigheter, veldedige organisasjoner og akademiske institusjoner. I årevis ble alfa-synuklein det gravitasjonelle sentrum i Parkinson-forskningen.
Aktoratets sak
Stefanis' presentasjon gjenspeilte hvor mye bevis som har hopet seg opp rundt proteinet. Argumentasjonen hans var metodisk, nesten lagvis oppbygd som en juridisk innlagsskrift.
Først kom genetikken. Sjeldne SNCA-mutasjoner gir klassisk Parkinsons sykdom. Gendose betyr noe. Mer alfa-synuklein gir mer alvorlig sykdom.
Deretter patologien. Ifølge Braak-inspirerte stadiemodeller opptrer Lewy-patologi år før motoriske symptomer bryter ut, ofte med start i strukturer knyttet til luktesans, autonom regulering og REM-søvnadferdsforstyrrelse.
«Lewy-legeme-patologi går forut for klinisk parkinsonisme,» sa Stefanis.
Han fremhevet også nyere bevis som antyder at klassiske Lewy-legemer bare kan utgjøre den synlige toppen av et langt større patologisk isfjell. Nylige studier med avanserte avbildnings- og antistoffteknikker har identifisert oligomere alfa-synuklein-former og omfattende synaptisk patologi selv før tydelig Lewy-legeme-dannelse.
«Denne skjulte patologien er avdekket først i nyere tid,» sa han.
Et av Stefanis' sterkeste argumenter dreide seg om den nye generasjonen «seed amplification»-analyser, som kan påvise patologisk alfa-synuklein i cerebrospinalvæske, hudbiopsier og potensielt blodprøver. Disse analysene er i økende grad i stand til å identifisere unormalt alfa-synuklein flere år før klassiske Parkinson-symptomer bryter ut.
«Det er noe som skjer tidlig,» sa Stefanis, og hevdet at biomarkørbevisene hadde «sementert denne nevropatologiske forestillingen om at alfa-synuklein-patologi kommer først og korrelerer med sykdomsmanifestasjoner».
Kanskje viktigst av alt: Stefanis fremstilte ikke Parkinsons som én enkelt sykdom som starter på én enkelt måte. Mitokondriell dysfunksjon, lysosomal svikt, betennelse og miljøfaktorer kan alle bidra, argumenterte han. Men mange av disse veiene ser ut til å munne ut i patologisk alfa-synuklein-biologi, som deretter blir selvforplantende.
«Det finnes andre faktorer,» sa han, «men de må egentlig munne ut i denne hoveddriveren av patologi, som er patologisk alfa-synuklein.»
I den formuleringen er alfa-synuklein ikke nødvendigvis gnisten. Det er motoren.
Forsvaret svarer
Barkers strategi var annerledes. I stedet for å benekte betydningen av alfa-synuklein, angrep han tanken om at det inntar en unikt privilegert posisjon i Parkinsons sykdom.
Kritikken hans begynte med genetikken. Ja, SNCA-mutasjoner finnes, erkjente han. Men de utgjør bare en bitte liten andel av Parkinson-tilfellene.
«Disse står for 0,1 prosent av mennesker med Parkinsons,» sa Barker. «Så dem kan vi se bort fra.»
Genomvide assosiasjonsstudier impliserer mange gener, argumenterte han, ikke bare alfa-synuklein. Og i enkelte populasjoner trer alfa-synuklein ikke engang tydelig frem i dataene.
«Så det kan åpenbart ikke være den sentrale brikken i puslespillet,» sa Barker.
Men Barkers dypere utfordring gjaldt selve årsakssammenhengen. Parkinsonisme kan forekomme uten klassisk Lewy-patologi. Omvendt kan betydelig alfa-synuklein-patologi eksistere hos personer uten klinisk Parkinsons sykdom.
«Vi har en vakker dobbel dissosiasjon,» sa Barker. «Parkinsonisme kan finnes uten alfa-synuklein, og alfa-synuklein-patologi kan finnes uten Parkinsons.»
Poenget rammet rett i den konseptuelle kjernen av alfa-synuklein-hypotesen. Et patologisk kjennetegn er ikke nødvendigvis det samme som en sykdomsdriver.
Barker vendte gjentatte ganger tilbake til det han ser som et advarende presedens: Alzheimers sykdom. I tiår fokuserte Alzheimer-forskningen intenst på beta-amyloid. Logikken virket overveldende: sterk genetikk, overveldende patologi, klare biomarkørsignaler. Likevel, til tross for enorm innsats, har behandlinger som fjerner amyloid gitt bare begrenset klinisk gevinst.
«Vi retter oss mot det proteinet. Gjør ingen forskjell,» sa Barker, med henvisning først til Huntingtons sykdom og deretter med paralleller til Alzheimers og Parkinsons.
Den terapeutiske skuffelsen henger tungt over hele Parkinson-feltet. Flere anti-alfa-synuklein antistoffstudier har mislyktes i å produsere overbevisende sykdomsmodifiserende resultater.
«Hvis du prøver å angripe alfa-synuklein,» sa Barker, «ser det ikke ut til at noen blir bedre.»
Tilhengere av alfa-synuklein-hypotesen argumenterer for at inngrepene rett og slett kommer for sent, etter at patologien allerede har spredt seg vidt gjennom nevrale systemer. Kritikere hevder derimot at feilslagene avdekker et dypere problem med selve teorien.
Et fagfelt mellom paradigmer
Det som trådte frem i Phoenix, var ikke bare uenighet om ett protein, men tegn på en disiplin fanget mellom konkurrerende sykdomsmodeller.
Den ene modellen, bredt representert av Stefanis, ser Parkinsons som fundamentalt organisert rundt patologisk alfa-synuklein-biologi. Den andre, artikulert av Barker, ser Parkinsons som en langt mer heterogen systemsykdom som involverer flere samvirkende patologier og sårbarheter.
I økende grad ser det ut til at fagfeltet befinner seg på en ubekvem mellomgrunn mellom disse posisjonene.
Få forskere benekter i dag alfa-synukleins betydning. Bevisene som knytter proteinet til Parkinson-patologi er for omfattende. Likevel er tilliten til enkeltprotein-forklaringer svekket. Fiaskoen for sykdomsmodifiserende behandlinger, kombinert med økende erkjennelse av biologisk heterogenitet, har dyttet mange forskere mot mer pluralistiske modeller som involverer aldring, immunitet, metabolisme, vaskulær biologi, mitokondriell dysfunksjon, lysosomalt stress og tarm-hjerne-interaksjoner.
I dette fremvoksende rammeverket kan alfa-synuklein fortsatt ha stor betydning. Bare kanskje ikke alene.
Den uavklarte dommen
Da debatten ble avsluttet, forble rettssalsbildene underlig treffende. Stefanis hadde fremstilt alfa-synuklein som hovedmistenkt i Parkinsons sykdom: til stede tidlig, biologisk kapabel og i økende grad påvisbar før symptomene bryter ut. Barker hadde hevdet at saken i stor grad forble indisiebasert.
«Alfa-synuklein,» konkluderte Barker, «befinner seg riktignok på åstedet, men er ikke den eneste som er der.»
Begge er respekterte forskere. Begge er kolleger. Begge nøt tydelig teatralikken i utvekslingen. Men under humoren lå en virkelighet ingen av sidene bestred: Parkinsons sykdom er fortsatt uløst.